





修回日期: 2026-07-09
接受日期: 2026-07-24
在线出版日期: 2026-09-28
胆道闭锁(biliary atresia, BA)是一类进展迅猛的新生儿先天性肝胆疾病, 以肝内外胆管炎性损伤与进行性纤维化为核心病理特征, 是导致儿童肝病相关死亡的主要病因之一, 目前其完整致病机制尚未被完全阐明. 肝星状细胞(hepatic stellate cells, HSC)是肝脏固有间充质细胞, 在维持肝脏生理稳态、介导肝脏病理损伤进程中发挥核心调控作用. 现有研究表明, HSC活化并非BA的单一始动病因, 却是该病肝纤维化进展的关键效应环节, 可有效衔接胆管上皮损伤、炎症微环境紊乱、非编码RNA调控及细胞外基质异常沉积等一系列病理过程. 本文系统综述HSC的生物学特征, 重点阐释其在BA发病进程中的功能作用及调控机制: BA微环境中的各类炎症介质可诱导HSC向肌成纤维细胞转分化, 进而启动并推进肝纤维化进程; 非编码RNA可通过靶向调控细胞信号通路, 参与HSC活化的精细调控; 同时, TGF-β/SMAD、Notch、Wnt/β-catenin、Hedgehog及Hippo等信号通路的异常激活, 可通过调控基因转录、细胞增殖及表型转化等生物学过程, 驱动HSC异常活化, 最终加速BA相关性肝纤维化的发生与进展.
核心提要: 本文提出, 胆道闭锁肝纤维化的关键病理轴并非单纯胆管损伤, 而是炎症介质、非编码RNA与多信号通路共同驱动肝星状细胞活化, 提示其可作为抗纤维化干预的重要靶点.
引文著录: 黎菲, 龙喜带. 肝星状细胞在胆道闭锁病变进程中作用及相关机制研究进展. 世界华人消化杂志 2026; 34(9): 714-721
Revised: July 9, 2026
Accepted: July 24, 2026
Published online: September 28, 2026
Biliary atresia (BA) is a rapidly progressive congenital hepatobiliary disease in newborns, characterized primarily by inflammatory damage to the intra- and extrahepatic bile ducts and progressive fibrosis. It is one of the leading causes of liver-related mortality in children, and its complete pathogenic mechanism has not yet been fully elucidated. Hepatic stellate cells (HSCs) are intrinsic mesenchymal cells of the liver that play a central regulatory role in maintaining hepatic homeostasis and mediating the pathological damage process in the liver. Existing studies indicate that HSC activation is not the sole initiating cause of BA, but it is a key effector in the progression of liver fibrosis in this disease, effectively linking a series of pathological processes such as bile duct epithelial damage, disruption of the inflammatory microenvironment, non-coding RNA regulation, and abnormal extracellular matrix deposition. This article provides a systematic review of the biological characteristics of HSCs, focusing on their functional roles and regulatory mechanisms in the pathogenesis of BA: Various inflammatory mediators in the BA microenvironment can induce the transdifferentiation of HSCs into myofibroblasts, thereby initiating and driving the progression of liver fibrosis; non-coding RNAs participate in the fine-tuning of HSC activation by specifically regulating cellular signaling pathways; simultaneously, the abnormal activation of signaling pathways such as TGF-β/SMAD, Notch, Wnt/β-catenin, Hedgehog, and Hippo drives aberrant HSC activation by regulating biological processes including gene transcription, cell proliferation, and phenotypic transformation, ultimately accelerating the onset and progression of BA-related liver fibrosis.
- Citation: Li F, Long XD. Hepatic stellate cells in the pathogenesis of biliary atresia: Emerging roles and underlying mechanisms. Shijie Huaren Xiaohua Zazhi 2026; 34(9): 714-721
- URL: https://www.wjgnet.com/1009-3079/full/v34/i9/714.htm
- DOI: https://dx.doi.org/10.11569/wcjd.v34.i9.714
核心提要: 本文提出, 胆道闭锁肝纤维化的关键病理轴并非单纯胆管损伤, 而是炎症介质、非编码RNA与多信号通路共同驱动肝星状细胞活化, 提示其可作为抗纤维化干预的重要靶点.
胆道闭锁(biliary atresia, BA)为特发新生儿肝胆疾病, 特征性病理改变表现为肝内外胆管持续性炎症及纤维化闭塞, 典型临床表现包括持续性新生儿黄疸、肝硬化与门静脉高压[1]. 本病起病急、病变进展迅猛, 是引发儿童肝病相关死亡的首要病因之一[2]. BA发病率存在显著地域差异: 英国、欧洲及北美地区发病率较低, 约1/15000-1/20000活产婴儿; 东亚等区域发病率更高, 多为1/5000-1/10000活产婴儿[3]. 目前围绕BA已开展大量基础与临床研究, 但其确切致病机制尚未完全阐明, 现有研究[4]提示发病诱因主要涵盖遗传变异、环境毒素暴露、病毒感染及免疫功能紊乱等多个维度.
Kasai手术可改善部分患儿的胆汁引流, 但术后肝纤维化仍可能持续进展, 成为影响自体肝长期生存与远期预后的核心关键因素. 因此, 仅从胆道梗阻本身解释BA的疾病进展并不充分, 还需进一步关注胆管损伤后, 肝内炎症与纤维化反应的放大机制. 肝星状细胞(hepatic stellate cells, HSC)位于肝窦周间隙, 静息状态下主要参与维生素A储存与细胞稳态维持; 当受到损伤刺激时, HSC可活化转化为肌成纤维细胞样表型, 大量生成细胞外基质(extracellular matrix, ECM). 这一病理过程让HSC成为连接炎症损伤与纤维化进展的核心细胞枢纽.
基于上述研究基础与现有研究争议, 本文明确将HSC界定为BA肝纤维化进展过程中的核心效应细胞, 而非BA发病的唯一病因, 亦非介导BA全部病理损伤的直接源头. 全文围绕三大核心科学问题系统展开综述与论证: 其一, 梳理HSC参与肝纤维化发生、发展的关键生物学特性; 其二, 阐释BA特征性病理微环境中, 胆管上皮损伤、炎症介质、免疫细胞及非编码RNA等多重因素调控HSC活化的具体作用机制; 其三, 剖析TGF-β/SMAD、Notch、Wnt/β-catenin、Hedgehog及Hippo/YAP等经典信号通路的交互调控网络, 阐明其协同驱动BA相关性肝纤维化进展的分子机制. 通过对上述内容的系统性梳理与整合, 本文旨在完善BA肝纤维化的发病机制体系, 为深入解析BA纤维化的演进规律、挖掘精准有效的抗纤维化治疗靶点提供清晰、全面的理论支撑与机制参考.
HSC是定位于肝窦周间隙、介于肝内皮细胞与肝细胞之间的肝脏固有间充质细胞, 属于肝脏非实质细胞范畴. HSC与肝内皮细胞、肝库普弗细胞(肝脏常驻巨噬细胞)共同构成肝脏非实质细胞的主要细胞群, 约占肝脏全部驻留细胞总数的5%-10%[5]. HSC不仅参与肝脏发育、细胞分化、组织再生、免疫调控、炎症应答及肝血流稳态调节等多种生理过程, 还广泛参与并调控各类肝脏疾病的发生与进展[6].
正常生理状态下, 肝脏内的HSC胞体呈纺锤形, 细胞核为椭圆形或细长形, 核周胞质嵌于相邻肝实质细胞的间隙凹陷中. 从超微结构特征来看, 静息态HSC具有中度发育的粗面内质网、小型高尔基体复合体, 同时具备特征性的树突状胞质突起, 其皮下突起延伸并包裹肝血管内皮细胞与肝细胞间的肝窦间隙, 且突起表面分布大量细小棘状微突起[7]. 肝脏发生损伤后, HSC的微观形态结构会出现显著病理性改变. HSC会丢失特征性脂滴结构并发生活化, 细胞形态由原有纺锤形转变为宽大扁平状; 同时, 伴随细胞蛋白质合成功能激活, 粗面内质网体积增大, 胞质内大量收缩性微丝异常富集[8]. 活化的HSC可进一步分化为肌成纤维细胞, 大量新生胶原纤维被合成并沉积在细胞外周[9]. 基于上述形态与功能特征的差异性变化, 可将HSC分为静息型与活化型两种表型.
健康成人肝脏内, 静息态HSC约占肝脏全部固有细胞的5%-10%, 其最经典的生理功能为储存与调控释放维生素A. 胞质内富含视黄醇(维生素A活性储存形式)脂滴是静息型HSC最典型的形态标志. 正常人体约50%-80%的总视黄醇储备储存于肝脏, 而其中80%-90%贮存于HSC内[10]. 研究已证实[11], 维生素A是维持HSC静息表型的关键物质, 因外源性维生素A干预可促使培养状态下的HSC积累胞质脂滴, 同时下调各类HSC活化标志物的表达水平. 肝脏遭受损伤刺激后, HSC发生活化转分化, 由维生素A储存细胞转变为肌成纤维细胞. 该类细胞兼具增殖、收缩、促炎及趋化活性, 核心特征为ECM合成能力显著上调[12]. HSC活化过程可划分为启动、持续两个阶段: 肝损伤早期细胞即可启动应激反应, 伴随相关基因表达重塑, 触发细胞表型转换; 此阶段活化主要受肝细胞损伤产物及各类旁分泌信号共同调控, 为后续持续性活化奠定基础. 若损伤刺激持续存在, HSC将进入持续活化阶段, 表现为增殖能力提升、胶原大量合成、细胞收缩、基质重塑、趋化迁移、视黄醇脂滴流失及多种细胞因子分泌, 最终引发ECM异常蓄积[13]. ECM过度沉积、纤维瘢痕大量形成是肝纤维化的核心病理特征. 纤维瘢痕会破坏肝脏原有正常小叶结构, 造成肝细胞数量进行性减少, 并逐步损害肝脏生理功能, 病情持续进展可最终诱发肝衰竭[14].
鉴于HSC在肝脏生理稳态维持与肝损伤病理进程中发挥核心作用, 现有研究已证实其参与多种人类肝脏及全身疾病的病理过程, 包括BA[15]、酒精性脂肪肝炎[16]、非酒精性肝病[17]、乙型肝炎病毒[18]或丙型肝病毒[19]、肝细胞癌[20]、肝内胆管癌[21]、血液恶性肿瘤[22]、对乙酰氨基酚过量[23]、利什曼病[24]和血吸虫病[25]等. 上述疾病存在共同病理特征: 持续性慢性损伤刺激可诱导HSC持续活化, 通过促进胶原大量合成与沉积、重塑ECM、放大局部炎症反应, 最终诱发肝脏正常结构破坏. 针对BA, HSC并非阐释该病全部发病诱因的核心靶点, 而是胆管上皮遭受损伤后, 介导肝纤维化持续进展的关键共同效应枢纽.
BA的病理改变并不仅限于胆管闭塞, 同时伴随胆管上皮损伤、汇管区炎症、胆管反应及进行性肝纤维化等多重病变. 转录组测序与基因共表达网络分析结果显示, BA患者肝组织存在显著富集于免疫炎症、ECM重塑及纤维化进程的特征性基因表达谱[26]. 上述一系列病理改变能够持续刺激HSC活化: 其一, 胆管上皮损伤与胆汁淤积会诱发局部炎症应答; 其二, 中性粒细胞、巨噬细胞、淋巴细胞等多种免疫细胞大量浸润, 释放大量促炎、促纤维化介质, 持续重塑HSC生存的局部微环境.
近年来, 针对BA的相关研究为HSC介导肝纤维化进展提供了更为直接的实验证据. Luo等[15]研究证实, 白介素8-CXCR2信号轴能够诱导中性粒细胞胞外诱捕网(neutrophil extracellular traps, NETs)生成, 而BA病灶中产生的NETs可直接触发HSC活化并加剧纤维化反应. 该结果提示, BA病灶内浸润的炎症细胞除介导胆管周围组织损伤外, 还可通过细胞间信号通讯将炎症信号传递至HSC. 与此同时, 动物实验证实药物干预抑制HSC活化能够显著缓解肝纤维化, 从治疗干预层面佐证了HSC是肝纤维化进程中具备干预潜力的核心效应靶点[27].
非编码RNA是介导BA各类病理刺激向HSC活化传导的关键调控媒介. 现有研究表明[28], lnc-ADD3-AS1可加速LX-2细胞增殖与迁移, 进而参与调控BA肝纤维化进程. 外泌体来源miR-29b能够改变HSC内PDGFA启动子甲基化水平, 上调血小板衍生生长因子(platelet-derived growth factor, PDGF)表达, 最终驱动HSC活化[29]. 另有研究发现[30], BA患者肝组织中hsa_circ_0009096呈高表达状态, 该环状RNA可通过海绵吸附miR-370-3p上调TGFBR2表达, 激活TGF-β1信号通路, 诱导HSC增殖并促成纤维化表型. 上述系列证据表明, 非编码RNA并非BA纤维化进程中的被动伴随分子, 而是参与构建促纤维化调控网络的重要调控因子.
需要明确的是, HSC活化仅为推动BA肝纤维化进展的关键效应环节, 并非诱发BA的唯一始动病因. 纵观肝纤维化相关研究共识[31], HSC是各类慢性肝病中衔接组织损伤刺激与ECM异常沉积的核心效应细胞. 在BA人群中, 上调表达的miR-200b可通过激活PI3K/Akt通路促进HSC增殖与迁移, 进一步印证HSC活化与BA纤维化进展存在紧密关联[32]. 综上可归纳完整调控逻辑: BA特征性病理性微环境经由炎症、免疫、非编码 RNA及多条信号通路多重途径诱导HSC活化; 活化后的HSC则通过大量合成ECM、重塑肝内基质结构, 持续推进BA相关肝纤维化发生发展.
HSC的活化过程受胞外刺激信号与胞内信号通路协同调控. 肝脏发生损伤后, 脂质介质、炎症因子、生长因子、病原体相关分子模式、损伤相关分子模式, 以及巨噬细胞、胆管上皮细胞介导的细胞间接触信号, 均可共同诱导HSC发生表型转化[33]. 针对BA, 上述普遍存在的促纤维化调控机制需结合胆管损伤、胆汁淤积这一特有病理背景展开阐释. 下文将重点阐述TGF-β/SMAD、Notch、Wnt/β-catenin、Hedgehog及Hippo/YAP信号通路在BA介导HSC活化过程中的功能, 并系统梳理各通路间的交叉调控网络.
TGF-β信号通路是目前研究最为深入、与HSC活化关联最密切的信号通路. 该通路通过细胞膜受体启动下游转录因子, 完成跨膜至胞核的信号转导, 广泛参与胚胎发育、组织稳态维持、免疫调节及肿瘤演进等多种生理与病理进程, SMAD家族蛋白是介导其信号级联传导的核心分子[34]. TGF-β包含TGF-β1、TGF-β2、TGF-β3这三种亚型[35]. 其中TGF-β1可直接启动Smad信号轴, 诱导大量促纤维化基因异常高表达; Smad2与Smad3是介导TGF-β1促纤维化效应的关键下游调控分子[36]. 其具体分子机制如下: 磷酸化修饰的SMAD2/3与SMAD4结合形成异源寡聚复合物, 转位进入细胞核, 通过结合靶基因DNA序列或协同转录辅因子调控促纤维化基因转录, 最终驱动HSC活化[37,38]. 体外肝纤维化细胞模型实验证实, 采用TGF-β1干预LX-2细胞后, 可显著上调HSC活化标志物α-SMA、Ⅰ型胶原及促纤维化因子CTGF的蛋白表达水平, 也印证该细胞模型适用于体外模拟HSC活化过程[27].
Notch信号通路是进化高度保守的信号传导系统, 依赖细胞间直接接触完成信号通讯: 相邻细胞表面的配体与受体特异性结合后, 可以上下文依赖模式调控细胞存活、增殖, 同时参与胚胎胆管发育与组织纤维化等生理、病理进程[39]. 配体与受体结合后将激活Notch信号级联, 引发Notch受体胞外段与跨膜结构域发生连续蛋白水解切割, 释放胞内结构域(notch intracellular domain, NICD); NICD入核后与转录复合物结合, 进而启动Hes、Hey等下游靶基因转录. Notch信号参与调控肝脏胚胎发育、胆管细胞分化、组织损伤修复, 在各类肝脏疾病病理进程中发挥关键作用[40].
在HSC活化调控层面, TGF-β1能够上调Notch1、Jagged1、Hes1等通路标志性分子, 依托Notch信号轴推动HSC发生促纤维化表型转化[41]. 该结果证实TGF-β/SMAD通路与Notch通路并非独立发挥作用, 二者可协同调控驱动HSC纤维化表型的转录程序. BA毒性模型研究进一步显示[42], biliatresone介导的谷胱甘肽耗竭可同时干扰Wnt与Notch信号通路, 并经由RhoU/Wrch1、Hey2、Sox17等分子重塑胆管上皮细胞生理状态, 最终诱发类似肝外BA的病理损伤. 由此可见, Notch通路在BA中的生物学功能并不局限于介导HSC活化, 还同步参与胆管上皮损伤、胆管胚胎发育缺陷及促纤维化微环境的构建过程.
Wnt/β-catenin通路广泛参与细胞增殖、分化调控、胚胎发育及肝脏稳态维持等生理过程, 同时与多种人类疾病的发生发展密切相关[43]. 该通路的核心分子β-catenin具备双重生物学功能, 既可作为细胞黏附分子参与细胞间连接, 亦可作为核心转录因子介导下游信号传导. Wnt信号系统可激活三条级联通路, 包括依赖β-catenin的经典通路及两条不依赖β-catenin的非经典通路[44]. 在经典Wnt通路中, Wnt蛋白与Frizzled受体及LRP5/6共受体特异性结合后, 可有效抑制β-catenin降解、维持其胞内稳定性; 稳定累积的β-catenin进一步转位入核, 与T细胞因子/淋巴增强子结合因子形成转录复合物, 启动下游Wnt靶基因的特异性转录[45]. 该通路在HSC活化中的作用主要体现为促进细胞代谢重编程、增殖和促纤维化基因表达.
Rutt等[46]学者的研究证实, 经典Wnt/β-catenin信号是驱动HSC表型转分化的重要通路. Wnt3a与Wnt5a可通过Fzd1、Fzd2、Fzd7受体介导经典Wnt信号传导, 激活胞内β-catenin, 进而上调系列促纤维化基因表达, 最终诱导HSC向肌成纤维细胞表型转化. 在BA相关研究[42]体系中, Wnt与Notch通路协同参与毒性胆管损伤模型的病理调控, 提示Wnt信号可作为关键纽带, 衔接胆管上皮损伤异常与肝内纤维化反应. 另有临床研究表明[47], BA患者肝组织中Wnt/β-catenin通路关键信号蛋白的表达水平显著高于正常人群, 且通路活化程度与BA肝纤维化严重程度密切相关, 证实该通路积极参与BA肝纤维化的进展进程. 综上, Wnt/β-catenin通路可作为重要中间枢纽, 串联BA胆管上皮损伤、HSC异常活化及肝内基质重塑全过程.
Hedgehog(Hh)信号通路包含四类核心组分: Hedgehog配体、膜受体 Ptch(Patched)、信号转导蛋白Smo(Smoothened)及下游效应转录因子Gli[48]. 通路激活起始于配体N端结构域(HhN)与Ptch、共受体BOC/CDO共同组装形成的Hh受体复合物相结合; 随后Smo定位于细胞膜并启动下游信号, 介导抑制蛋白SUFU与Gli2转录因子解离, 游离的Gli2经蛋白酶体剪切修饰生成活化型A-Gli2, 后者转位入核后调控下游靶基因转录[49].
HSC内的CK2可通过阻断蛋白酶体介导的降解过程稳定Smo蛋白, 进而增强Hh信号传导, 最终发挥促纤维化效应[50]. 另有研究证实[51], Hh通路异常过度激活能够诱导胆管上皮细胞发生上皮-间质转化, 诱发胆管发育畸形, 参与BA的发病进程. 该特征使Hh通路区别于其他单纯调控纤维化的信号通路: 其既可直接调控HSC活化, 也能通过改变胆管上皮细胞生物学状态重塑BA特征性病理性微环境.
Hippo通路是调控细胞增殖、分化与存活的核心信号轴, 在器官发育及组织稳态维持过程中发挥关键作用, 该通路的核心生物学效应为抑制转录共激活因子YAP与TAZ的活性[52,53]. 当Hippo通路功能受抑时, 发生去磷酸化修饰的YAP/TAZ将转位进入细胞核, 与转录因子TEAD1-4结合, 启动下游靶基因转录[54].
在HSC活化及肝纤维化进程中, Hippo/YAP信号参与调控细胞增殖、机械信号感知与ECM合成. 现有研究证实[55], lncRNA-SNHG5可靶向调控NF2并抑制Hippo通路活性, 进而介导HSC活化. Shihan等[56]团队的研究同样证实, Hippo通路及其下游效应分子YAP、TAZ是调控HSC活化与纤维化发生的关键因子. 临床与动物模型研究显示[57], BA患者肝组织及BA模型小鼠肝脏内YAP表达水平均显著高于正常对照; 相关性分析结果表明, YAP表达丰度与BA病灶内胆管增生程度、肝纤维化严重程度呈正相关. 机制层面, Hippo通路异常失活可上调YAP表达, 进一步促进下游靶基因ANKRD1转录, 该分子变化可能参与调控BA胆管增生病变. 由此看来, Hippo/YAP信号轴可作为重要调控枢纽, 串联胆管反应、组织力学微环境重塑与 HSC 促纤维化表型激活三大病理过程.
上述多条信号通路在BA中并非以单一、线性、独立的方式发挥作用, 而是围绕胆管上皮损伤与HSC活化构建起复杂的交叉调控网络. 其中, TGF-β/SMAD通路可显著诱导促纤维化基因转录激活, 并通过上调Notch1、Jagged1、Hes1等关键分子, 与Notch通路形成协同促纤维化调控效应[41]. 在biliatresone毒性损伤模型中, Wnt与Notch信号共同参与介导胆管闭锁样病理改变, 提示二者在胆管上皮损伤及BA特征性病变形成过程中存在密切功能关联[42]. Hh通路既可直接驱动HSC活化、促进纤维化进展, 又可介导胆管上皮间质转化与胆道发育畸形, 参与BA上游病理损伤进程[51]. Hippo/YAP信号则通过调控胆管异常增生、肝组织力学微环境重塑及纤维化程度, 有效衔接胆管病理反应与HSC的促纤维化表型活化[57].
从调控层级来看, 炎症介质与非编码RNA可作为上游关键调控因子, 进一步放大上述通路的促纤维化效应. 已有研究证实[30], hsa_circ_0009096可通过miR-370-3p/TGFBR2分子轴激活TGF-β1信号通路, miR-200b可靶向PI3K/Akt信号通路, 促进HSC增殖与迁移[32], 外泌体miRNA-29b亦可通过PDGF相关调控机制介导HSC异常活化[29]. 因此, BA进程中的HSC活化并非单一通路驱动的孤立事件, 而是"炎症应答-非编码RNA调控-多信号通路交互-ECM异常沉积"多维网络共同作用的综合性结果(图1). 这一整合调控框架也阐明了单一通路机制无法完整诠释BA肝纤维化特异性病理特征的核心原因.
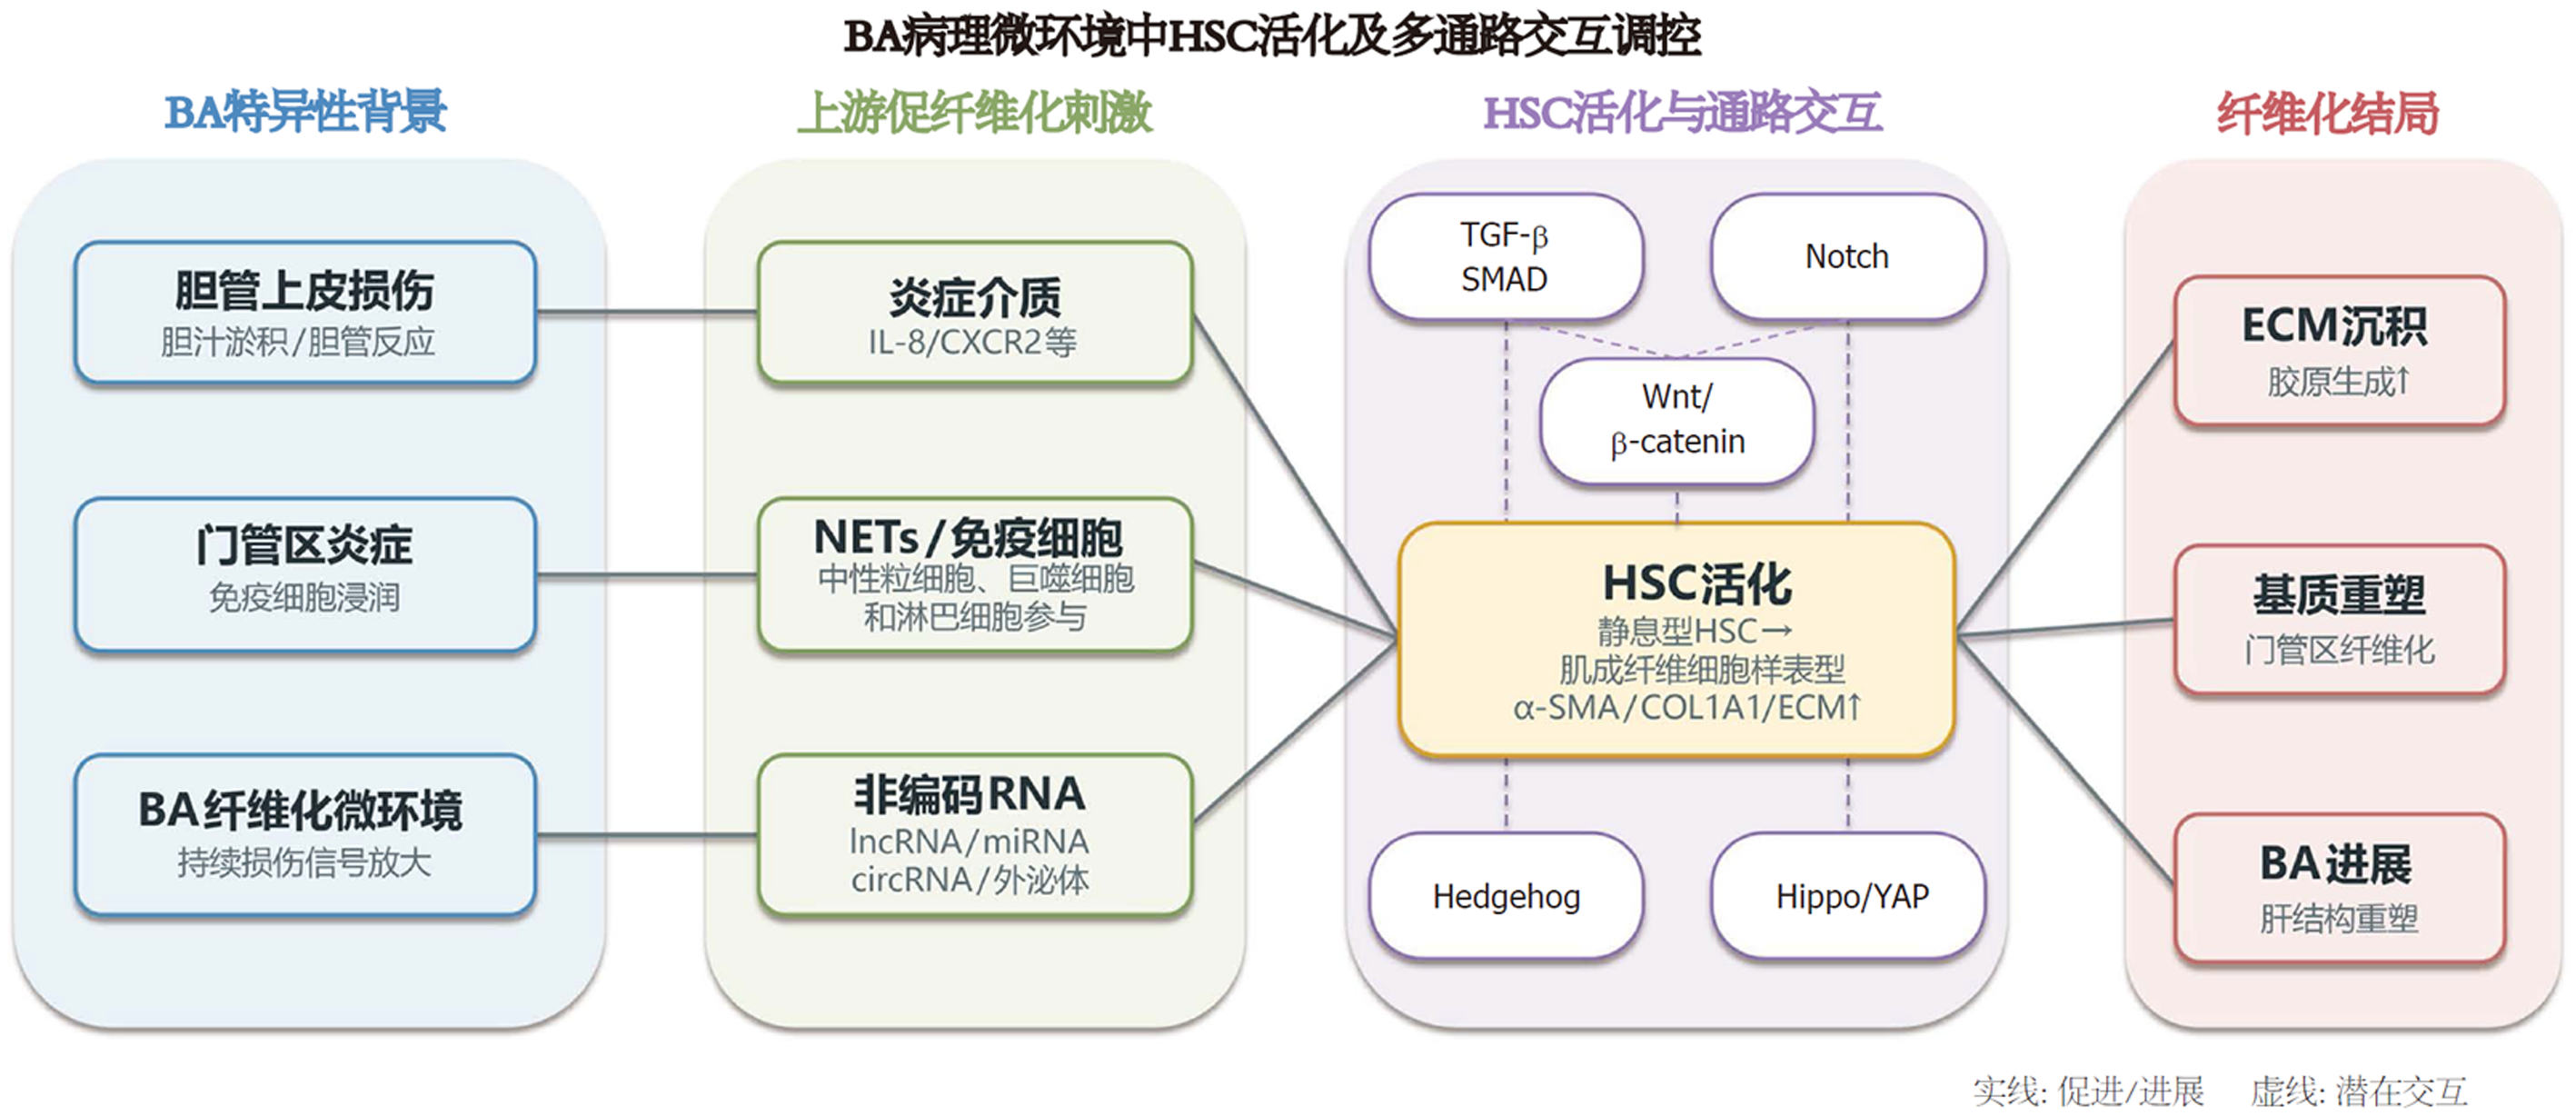
BA是一类高发于新生儿的危重肝胆疾病, 以胆管炎性损伤、胆管闭塞及进行性肝纤维化为核心病理特征. HSC作为定位于肝窦周间隙的关键间质细胞, 静息状态下主要承担维生素A储存、维持肝脏生理稳态的功能; 而在BA所致胆管损伤与持续性炎症微环境刺激下, HSC将发生表型转化, 分化为肌成纤维样细胞, 进而驱动ECM大量沉积、汇管区纤维化及肝脏正常结构破坏重塑. 基于上述机制, 我们提出: HSC活化并非诱发BA的单一始动病因, 而是介导BA肝纤维化持续进展的核心效应环节. HSC活化水平及其后续病理效应受炎症介质、浸润免疫细胞、非编码RNA及多条促纤维化信号通路协同调控. TGF-β/SMAD、Notch、Wnt/β-catenin、Hedgehog、Hippo/YAP等信号通路通过调控基因转录、细胞增殖、细胞表型转换、胆管异常增生及基质沉积等生物学过程形成交叉调控网络, 共同推动BA相关性肝纤维化发生发展. 后续研究需进一步厘清HSC在BA发病早期、纤维化进展期及终末期病变中差异化的功能特征, 系统解析HSC与胆管上皮细胞、免疫细胞及ECM微环境之间的动态交互关系. 唯有清晰界定各类调控机制的证据等级与作用边界, 靶向干预HSC活化及其上游调控网络, 才有望成为延缓BA患儿肝纤维化进程、改善长期生存预后的有效治疗手段.
| 1. | Kong F, Dong R, Chen G, Sun S, Yang Y, Jiang J, Meng L, Chen H, Zhu J, Zheng S. Progress in Biomarkers Related to Biliary Atresia. J Clin Transl Hepatol. 2024;12:305-315. [PubMed] [DOI] |
| 2. | Schreiber RA, Harpavat S, Hulscher JBF, Wildhaber BE. Biliary Atresia in 2021: Epidemiology, Screening and Public Policy. J Clin Med. 2022;11:999. [PubMed] [DOI] |
| 3. | Davenport M. Updates in Biliary Atresia: Aetiology, Diagnosis and Surgery. Children (Basel). 2025;12:95. [PubMed] [DOI] |
| 4. | Na Z, Yang H, Chen L, Xiao H, Hai B, Li C, Xie X, Bai Q. Research on biliary atresia and epigenetic factors from the perspective of transcriptomics: identification of key genes and experimental validation. Front Pediatr. 2025;13:1624671. [PubMed] [DOI] |
| 5. | Cogliati B, Yashaswini CN, Wang S, Sia D, Friedman SL. Friend or foe? The elusive role of hepatic stellate cells in liver cancer. Nat Rev Gastroenterol Hepatol. 2023;20:647-661. [PubMed] [DOI] |
| 6. | Wang Y, Zhang R, Li J, Han X, Lu H, Su J, Liu Y, Tian X, Wang M, Xiong Y, Lan T, Zhang G, Liu Z. MiR-22-3p and miR-29a-3p synergistically inhibit hepatic stellate cell activation by targeting AKT3. Exp Biol Med (Maywood). 2022;247:1712-1731. [PubMed] [DOI] |
| 7. | Friedman SL. Hepatic stellate cells: protean, multifunctional, and enigmatic cells of the liver. Physiol Rev. 2008;88:125-172. [PubMed] [DOI] |
| 8. | Sufleţel RT, Melincovici CS, Gheban BA, Toader Z, Mihu CM. Hepatic stellate cells - from past till present: morphology, human markers, human cell lines, behavior in normal and liver pathology. Rom J Morphol Embryol. 2020;61:615-642. [PubMed] [DOI] |
| 9. | Zhang CY, Yuan WG, He P, Lei JH, Wang CX. Liver fibrosis and hepatic stellate cells: Etiology, pathological hallmarks and therapeutic targets. World J Gastroenterol. 2016;22:10512-10522. [PubMed] [DOI] |
| 10. | Kostallari E, Shah VH. Pericytes in the Liver. Adv Exp Med Biol. 2019;1122:153-167. [PubMed] [DOI] |
| 11. | Yoneda A, Sakai-Sawada K, Niitsu Y, Tamura Y. Vitamin A and insulin are required for the maintenance of hepatic stellate cell quiescence. Exp Cell Res. 2016;341:8-17. [PubMed] [DOI] |
| 12. | Tsuchida T, Friedman SL. Mechanisms of hepatic stellate cell activation. Nat Rev Gastroenterol Hepatol. 2017;14:397-411. [PubMed] [DOI] |
| 13. | Aydın MM, Akçalı KC. Liver fibrosis. Turk J Gastroenterol. 2018;29:14-21. [PubMed] [DOI] |
| 14. | Sun M, Kisseleva T. Reversibility of liver fibrosis. Clin Res Hepatol Gastroenterol. 2015;39 Suppl 1:S60-S63. [PubMed] [DOI] |
| 15. | Luo Y, Fraser L, Jezykowski J, Gupta NA, Miethke AG, Taylor SA, Alonso EM, Horslen S, Kohli R, Molleston JP, Kamath BM, Guthery SL, Loomes KM, Magee JC, Rosenthal P, Valentino P, Sokol RJ, Mack CL; Childhood Liver Disease Research Network. Interleukin 8-CXCR2-mediated neutrophil extracellular trap formation in biliary atresia associated with neutrophil extracellular trap-induced stellate cell activation. Hepatology. 2025;82:552-565. [PubMed] [DOI] |
| 16. | Sun X, Yu Q, Kang B, Zhao X, Li H, Liu H, Liu L, Wang P, Cong M, Liu T. Diethyldithiocarbamate inhibits the activation of hepatic stellate cells via PPARα/FABP1 in mice with non-alcoholic steatohepatitis. Biochem Biophys Res Commun. 2023;641:192-199. [PubMed] [DOI] |
| 17. | Chen H, Song J, Zhang L, Li Y. E2F3 Transcriptionally Induces YWHAE to Activate Hepatic Stellate Cells and Drives Non-Alcoholic Fatty Liver Disease Progression. Tohoku J Exp Med. 2026. [PubMed] [DOI] |
| 18. | Chen L, Huang Y, Zhang N, Qu J, Fang Y, Fu J, Yuan Y, Zhang Q, Li H, Wen Z, Yuan L, Chen L, Xu Z, Li Y, Yan H, Izawa H, Li L, Xiang C. Single-cell RNA sequencing reveals reduced intercellular adhesion molecule crosstalk between activated hepatic stellate cells and neutrophils alleviating liver fibrosis in hepatitis B virus transgenic mice post menstrual blood-derived mesenchymal stem cell transplantation. MedComm (2020). 2024;5:e654. [PubMed] [DOI] |
| 19. | Sasaki R, Devhare PB, Steele R, Ray R, Ray RB. Hepatitis C virus-induced CCL5 secretion from macrophages activates hepatic stellate cells. Hepatology. 2017;66:746-757. [PubMed] [DOI] |
| 20. | Du Y, Wu S, Xi S, Xu W, Sun L, Yan J, Gao H, Wang Y, Zheng J, Wang F, Yang H, Xie D, Chen X, Ou X, Guan XY, Li Y. ASH1L in Hepatoma Cells and Hepatic Stellate Cells Promotes Fibrosis-Associated Hepatocellular Carcinoma by Modulating Tumor-Associated Macrophages. Adv Sci (Weinh). 2024;11:e2404756. [PubMed] [DOI] |
| 21. | Affo S, Nair A, Brundu F, Ravichandra A, Bhattacharjee S, Matsuda M, Chin L, Filliol A, Wen W, Song X, Decker A, Worley J, Caviglia JM, Yu L, Yin D, Saito Y, Savage T, Wells RG, Mack M, Zender L, Arpaia N, Remotti HE, Rabadan R, Sims P, Leblond AL, Weber A, Riener MO, Stockwell BR, Gaublomme J, Llovet JM, Kalluri R, Michalopoulos GK, Seki E, Sia D, Chen X, Califano A, Schwabe RF. Promotion of cholangiocarcinoma growth by diverse cancer-associated fibroblast subpopulations. Cancer Cell. 2021;39:866-882.e11. [PubMed] [DOI] |
| 22. | Kim DK, Cho YE, Komarow HD, Bandara G, Song BJ, Olivera A, Metcalfe DD. Mastocytosis-derived extracellular vesicles exhibit a mast cell signature, transfer KIT to stellate cells, and promote their activation. Proc Natl Acad Sci U S A. 2018;115:E10692-E10701. [PubMed] [DOI] |
| 23. | Rani R, Sharma A, Wang J, Kumar S, Polaki US, Gandhi CR. Endotoxin-Stimulated Hepatic Stellate Cells Augment Acetaminophen-Induced Hepatocyte Injury. Am J Pathol. 2022;192:518-535. [PubMed] [DOI] |
| 24. | Khadem F, Gao X, Mou Z, Jia P, Movassagh H, Onyilagha C, Gounni AS, Wright MC, Uzonna JE. Hepatic stellate cells regulate liver immunity to visceral leishmaniasis through P110δ-dependent induction and expansion of regulatory T cells in mice. Hepatology. 2016;63:620-632. [PubMed] [DOI] |
| 25. | Huang P, Ma H, Cao Y, Zhan T, Zhang T, Wang X, Zhang Y, Xu J, Xia C. Activation of primary hepatic stellate cells and liver fibrosis induced by targeting TGF-β1/Smad signaling in schistosomiasis in mice. Parasit Vectors. 2022;15:456. [PubMed] [DOI] |
| 26. | Wang Y, Yuan H, Zhao M, Fang L. Identification of signature of gene expression in biliary atresia using weighted gene co-expression network analysis. Medicine (Baltimore). 2022;101:e30232. [PubMed] [DOI] |
| 27. | Xu G, Ma T, Zhou C, Zhao F, Peng K, Li B. Combination of Pirfenidone and Andrographolide Ameliorates Hepatic Stellate Cell Activation and Liver Fibrosis by Mediating TGF-β/Smad Signaling Pathway. Anal Cell Pathol (Amst). 2024;2024:2751280. [PubMed] [DOI] |
| 28. | Ye Y, Wu W, Zheng J, Zhang L, Wang B. Role of long non-coding RNA-adducin 3 antisense RNA1 in liver fibrosis of biliary atresia. Bioengineered. 2022;13:6222-6230. [PubMed] [DOI] |
| 29. | Liao X, Liu R, Zhou T, Zhao X, Xiong X, Zhang K, Zheng Z, Xia X, Tang C, Gong Y, Du Q, Huang L, Zhu D, Zhou W, Liu Y, Jin Z. MiRNA-29b accelerates the PDGF in exosomes and stimulates hepatic stellate cells to promote liver fibrosis in biliary atresia. Eur J Med Res. 2025;30:627. [PubMed] [DOI] |
| 30. | Wu Z, Wang B, Chen S, Zuo T, Zhang W, Cheng Z, Fu J, Gong J. Hsa_circ_0009096/miR-370-3p modulates hepatic stellate cell proliferation and fibrosis during biliary atresia pathogenesis. PeerJ. 2024;12:e17356. [PubMed] [DOI] |
| 31. | Akkız H, Gieseler RK, Canbay A. Liver Fibrosis: From Basic Science towards Clinical Progress, Focusing on the Central Role of Hepatic Stellate Cells. Int J Mol Sci. 2024;25:7873. [PubMed] [DOI] |
| 32. | Xiao Y, Wang J, Chen Y, Zhou K, Wen J, Wang Y, Zhou Y, Pan W, Cai W. Up-regulation of miR-200b in biliary atresia patients accelerates proliferation and migration of hepatic stallate cells by activating PI3K/Akt signaling. Cell Signal. 2014;26:925-932. [PubMed] [DOI] |
| 33. | Yan Y, Zeng J, Xing L, Li C. Extra- and Intra-Cellular Mechanisms of Hepatic Stellate Cell Activation. Biomedicines. 2021;9:1014. [PubMed] [DOI] |
| 34. | Xin X, Cheng X, Zeng F, Xu Q, Hou L. The Role of TGF-β/SMAD Signaling in Hepatocellular Carcinoma: from Mechanism to Therapy and Prognosis. Int J Biol Sci. 2024;20:1436-1451. [PubMed] [DOI] |
| 35. | Yu XY, Sun Q, Zhang YM, Zou L, Zhao YY. TGF-β/Smad Signaling Pathway in Tubulointerstitial Fibrosis. Front Pharmacol. 2022;13:860588. [PubMed] [DOI] |
| 36. | Hu HH, Chen DQ, Wang YN, Feng YL, Cao G, Vaziri ND, Zhao YY. New insights into TGF-β/Smad signaling in tissue fibrosis. Chem Biol Interact. 2018;292:76-83. [PubMed] [DOI] |
| 37. | Xu F, Liu C, Zhou D, Zhang L. TGF-β/SMAD Pathway and Its Regulation in Hepatic Fibrosis. J Histochem Cytochem. 2016;64:157-167. [PubMed] [DOI] |
| 38. | Mu M, Zuo S, Wu RM, Deng KS, Lu S, Zhu JJ, Zou GL, Yang J, Cheng ML, Zhao XK. Ferulic acid attenuates liver fibrosis and hepatic stellate cell activation via inhibition of TGF-β/Smad signaling pathway. Drug Des Devel Ther. 2018;12:4107-4115. [PubMed] [DOI] |
| 39. | Butko E, Pouget C, Traver D. Complex regulation of HSC emergence by the Notch signaling pathway. Dev Biol. 2016;409:129-138. [PubMed] [DOI] |
| 40. | Geisler F, Strazzabosco M. Emerging roles of Notch signaling in liver disease. Hepatology. 2015;61:382-392. [PubMed] [DOI] |
| 41. | Aimaiti Y, Yusufukadier M, Li W, Tuerhongjiang T, Shadike A, Meiheriayi A, Gulisitan, Abudusalamu A, Wang H, Tuerganaili A, Shao Y, Wen H. TGF-β1 signaling activates hepatic stellate cells through Notch pathway. Cytotechnology. 2019;71:881-891. [PubMed] [DOI] |
| 42. | Fried S, Gilboa D, Har-Zahav A, Lavrut PM, Du Y, Karjoo S, Russo P, Shamir R, Wells RG, Waisbourd-Zinman O. Extrahepatic cholangiocyte obstruction is mediated by decreased glutathione, Wnt and Notch signaling pathways in a toxic model of biliary atresia. Sci Rep. 2020;10:7599. [PubMed] [DOI] |
| 43. | Nishikawa K, Osawa Y, Kimura K. Wnt/β-Catenin Signaling as a Potential Target for the Treatment of Liver Cirrhosis Using Antifibrotic Drugs. Int J Mol Sci. 2018;19:3103. [PubMed] [DOI] |
| 44. | Polakis P. Wnt signaling in cancer. Cold Spring Harb Perspect Biol. 2012;4:a008052. [PubMed] [DOI] |
| 45. | Wang F, Chen L, Kong D, Zhang X, Xia S, Liang B, Li Y, Zhou Y, Zhang Z, Shao J, Zheng S, Zhang F. Canonical Wnt signaling promotes HSC glycolysis and liver fibrosis through an LDH-A/HIF-1α transcriptional complex. Hepatology. 2024;79:606-623. [PubMed] [DOI] |
| 46. | Rutt LN, Orlicky DJ, McCullough RL. Investigating the role of Wnt3a and Wnt5a as critical factors of hepatic stellate cell activation in acute toxicant-induced liver injury. Cell Biol Toxicol. 2024;41:5. [PubMed] [DOI] |
| 47. | Nomden M, Beljaars L, Verkade HJ, Hulscher JBF, Olinga P. Current Concepts of Biliary Atresia and Matrix Metalloproteinase-7: A Review of Literature. Front Med (Lausanne). 2020;7:617261. [PubMed] [DOI] |
| 48. | Bangs F, Anderson KV. Primary Cilia and Mammalian Hedgehog Signaling. Cold Spring Harb Perspect Biol. 2017;9:a028175. [PubMed] [DOI] |
| 49. | Roo JJD, Staal FJT. Cell Signaling Pathway Reporters in Adult Hematopoietic Stem Cells. Cells. 2020;9:2264. [PubMed] [DOI] |
| 50. | Fan J, Tong G, Chen X, Li S, Yu Y, Zhu S, Zhu K, Hu Z, Dong Y, Chen R, Zhu J, Gong W, Hu Z, Zhou B, Chen Y, Jin L, Cong W. CK2 blockade alleviates liver fibrosis by suppressing activation of hepatic stellate cells via the Hedgehog pathway. Br J Pharmacol. 2023;180:44-61. [PubMed] [DOI] |
| 51. | Omenetti A, Bass LM, Anders RA, Clemente MG, Francis H, Guy CD, McCall S, Choi SS, Alpini G, Schwarz KB, Diehl AM, Whitington PF. Hedgehog activity, epithelial-mesenchymal transitions, and biliary dysmorphogenesis in biliary atresia. Hepatology. 2011;53:1246-1258. [PubMed] [DOI] |
| 52. | Russell JO, Camargo FD. Hippo signalling in the liver: role in development, regeneration and disease. Nat Rev Gastroenterol Hepatol. 2022;19:297-312. [PubMed] [DOI] |
| 53. | Fu M, Hu Y, Lan T, Guan KL, Luo T, Luo M. The Hippo signalling pathway and its implications in human health and diseases. Signal Transduct Target Ther. 2022;7:376. [PubMed] [DOI] |
| 54. | Pocaterra A, Romani P, Dupont S. YAP/TAZ functions and their regulation at a glance. J Cell Sci. 2020;133:jcs230425. [PubMed] [DOI] |
| 55. | Zhang R, Zhan Y, Lang Z, Li Y, Zhang W, Zheng J. LncRNA-SNHG5 mediates activation of hepatic stellate cells by regulating NF2 and Hippo pathway. Commun Biol. 2024;7:266. [PubMed] [DOI] |
| 56. | Shihan MH, Sharma S, Cable C, Prathigudupu V, Chen A, Mattis AN, Chen JY. AMPK stimulation inhibits YAP/TAZ signaling to ameliorate hepatic fibrosis. Sci Rep. 2024;14:5205. [PubMed] [DOI] |
| 57. | Zheng C, Luo J, Yang Y, Dong R, Yu FX, Zheng S. YAP Activation and Implications in Patients and a Mouse Model of Biliary Atresia. Front Pediatr. 2020;8:618226. [PubMed] [DOI] |
学科分类: 胃肠病学和肝病学
手稿来源地: 广西壮族自治区
同行评议报告学术质量分类
A级 (优秀): 0
B级 (非常好): B
C级 (良好): D
D级 (一般): E
E级 (差): 0
科学编辑: 刘继红 制作编辑:张砚梁